

电极电位怎样提供热力学势差?
电化学反应发生在电极、溶液和反应物相遇的界面。外电源调节工作电极相对参比电极的电位,会改变电极内电子的能量位置。电极费米能级高于溶液中某个还原态可接受能级时,电子更易注入反应物;电极费米能级降低时,反应物失电子的倾向增强。单位电荷能量随电位移动,单位电荷对应的能量写成 eE。该换算适用于给定温度和参比标尺。
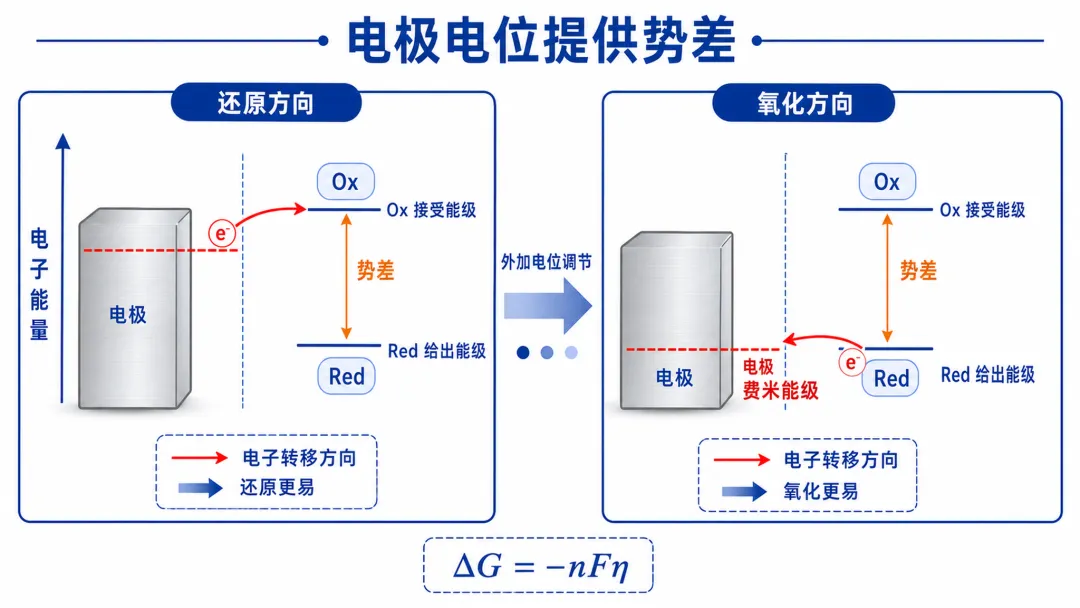
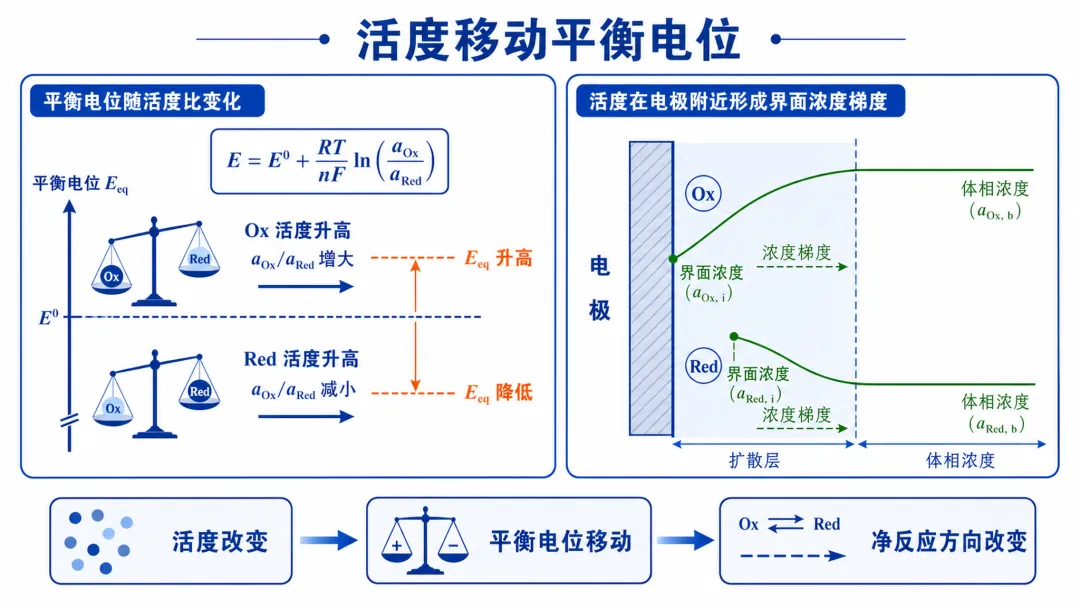
平衡电位来自反应物和产物的化学势差。以 Ox + ne- ⇌ Red 为例,Ox/Red 活度比改变时,平衡电位随之移动;外加电位偏离平衡值,界面便出现净反应方向。电位差把电子能量、离子活度和反应自由能联到同一尺度,热力学驱动力可写成 ΔG = -nFη。自由能变化由反应物活度、电子数和电位差确定。
热力学势差给出反应方向,电流大小还受电子转移频率、活性位覆盖度、溶液电阻和反应物补给限制。同一电位差在平整金属、氧化物、碳材料和分子催化剂上会对应不同界面态密度与吸附结构,费米能级附近能态密度决定参与转移的电子数目。该差异常出现在同一电解液条件下。
阳极氧化和阴极还原使用相反电子流向。阳极把电子送入外电路,阴极从外电路接收电子;电解液用离子迁移保持电中性。电池放电与电解池工作在自发方向和外电源方向上不同,电极命名、参比标尺和反应自由能要放在同一符号约定中。电极符号随工作模式改变。
活度和参比标尺怎样影响势差?
Nernst 关系把平衡电位写成 E = E0 + RT/nF ln(aOx/aRed)。反应物浓度升高、pH 改变、气体分压改变,都会移动平衡位置。RHE、SHE、Ag/AgCl等标尺给同一界面状态赋予不同数值,换算错误会把热力学势差错配到催化剂活性差异中。酸性 HER 中 pH 项已并入 RHE 标尺,碱性体系还受水解离和局部 OH-活度影响。
能斯特斜率还含有电子数 n 和温度 T。单电子反应在 298 K 附近对应约 59 mV 的十倍活度变化,多电子反应会按 n 分摊。温度升高会放大 RT/F 项,气体电极还受溶解度、分压和气泡停留影响。电位数字离开活度、温度和参比标尺后,热力学含义会迅速变窄。该温度项在高温电解和低温电池中尤为敏感。
界面电场怎样改变反应物状态?
电极带电后,溶液一侧形成紧密层、溶剂取向层和扩散层。界面电场会重排水分子偶极、离子溶剂化壳和反应物取向,反应物到达活性位时不再保持体相构型。CO2、NO3-、O2、H2O 等分子靠近带电表面时,键长、偶极矩和局域电荷分布都会发生偏移。
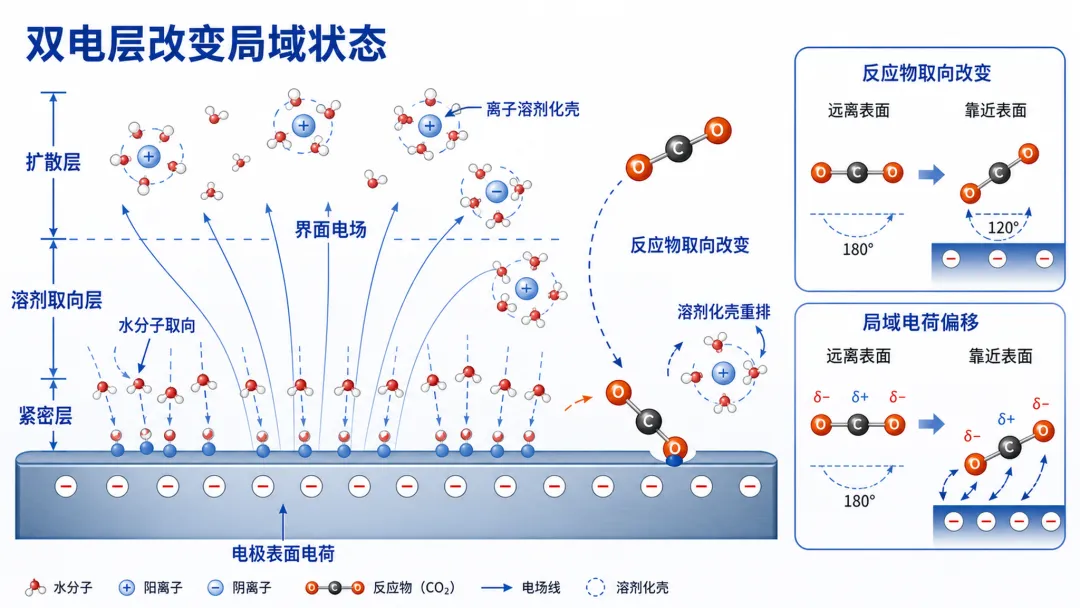
双电层除储存电荷外,还改变反应坐标上的溶剂重组能。离子半径、溶剂化强度和特异吸附会调节界面电场衰减长度。K+、Cs+等阳离子靠近 CO2还原界面时,会稳定带负电的 *CO2-或 *OCCO 中间体;强吸附阴离子覆盖金属表面时,活性位数量和局域场方向都会改变。
吸附键为何参与驱动力分配?
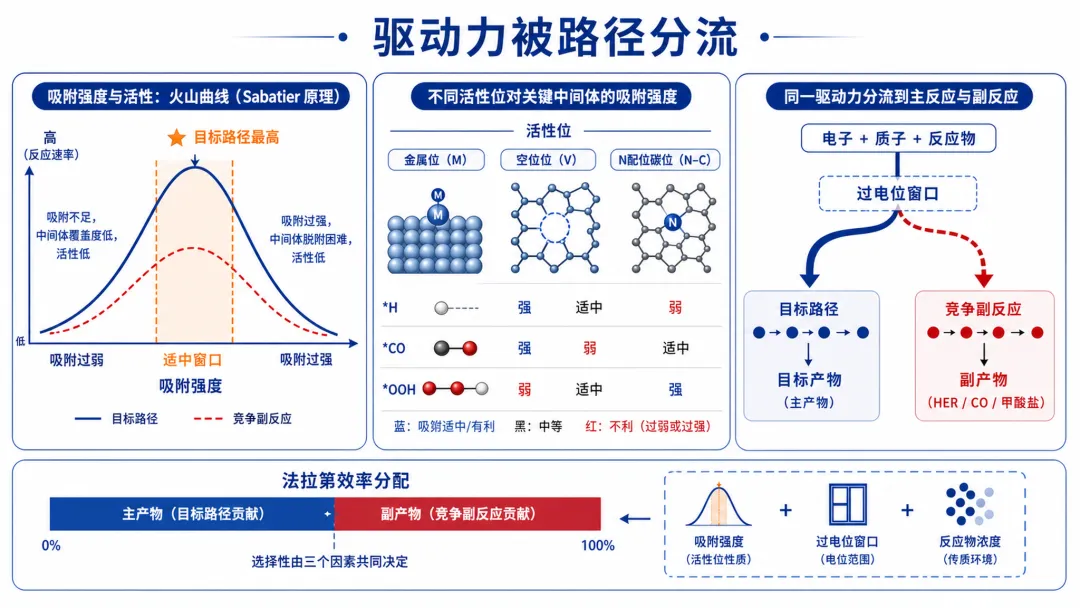
反应物从体相走到电极表面后,驱动力的一部分会转入吸附键。吸附自由能过低时,中间体停留时间短,电子转移尚未完成便脱离界面;吸附过强时,产物释放受阻,表面被中间体占满。Sabatier 窗口让 *H、*OH、*CO、*OOH 等中间体具有适中的覆盖度和键强。该窗口会随电位和局部 pH 移动。
界面电场还会改变电子和质子的相遇节奏。酸性 HER 中 H+浓度高,质子靠近界面较快;碱性 HER 依赖水分子解离,H-O 键断裂加入反应坐标。同一催化剂在酸、碱、中性电解液中表现不同,原因常来自溶剂化壳、阳离子排布、OH-覆盖和水解离能垒的组合变化。水网络结构会随电解液组成改变。
pH、缓冲盐和阳离子种类还会改变局部质子活度。高速反应会消耗界面附近 H+或 OH-,局部 pH 与体相 pH 拉出差值。缓冲容量越高,质子供给越不易耗尽;大尺寸阳离子靠近表面时,电场屏蔽和水网络结构会改变反应物取向。
过电位怎样分配到速率、欧姆和传质?
外加电位超过平衡电位后的额外部分称为过电位。过电位由多类分量组成,会分给界面电荷转移、溶液和膜中的电阻压降、反应物浓度耗竭。低电流区常由活化极化占主导,中等电流区电阻项增长,高电流区反应物补给不足,曲线接近平台或急剧弯折。
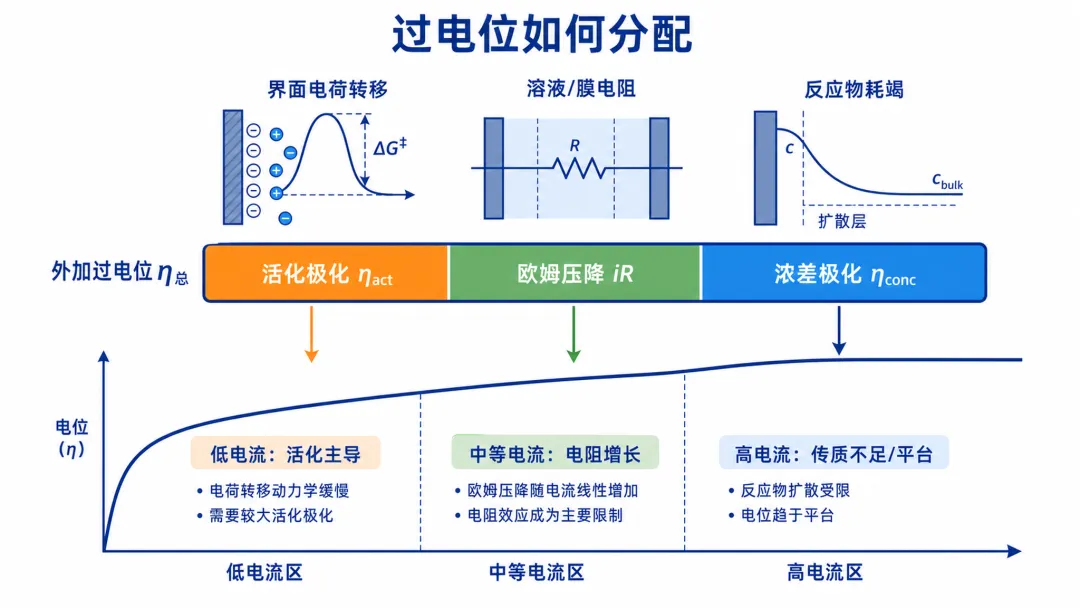
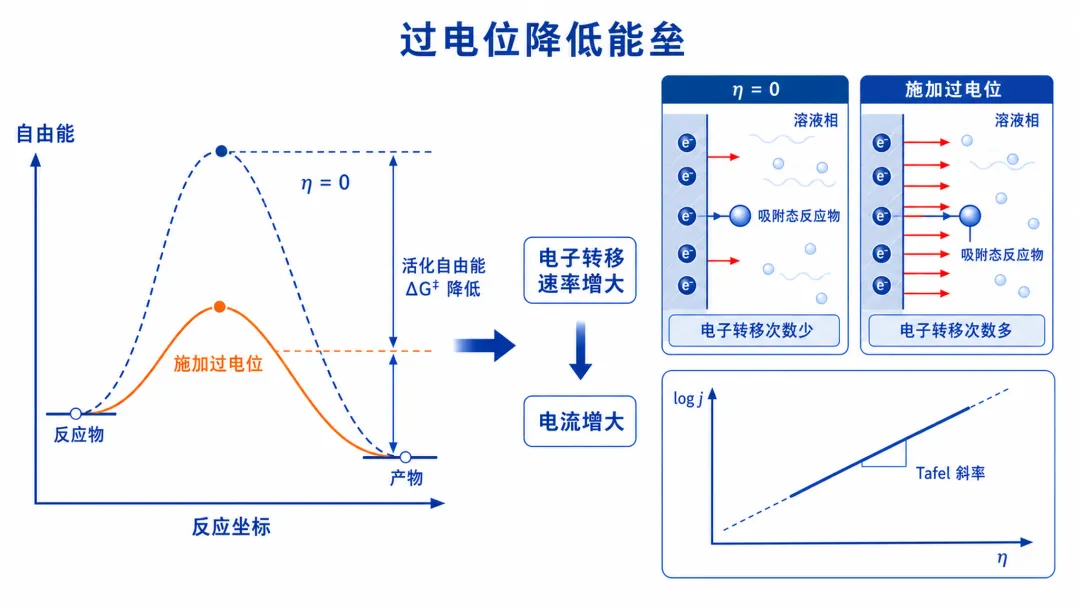
界面电荷转移速率可由 Butler-Volmer 关系描述。过电位改变反应物态和过渡态之间的自由能差,活化自由能降低后,单位面积上电子跨界面的事件数增多。Tafel 斜率反映电位每改变一个数量级电流所需的 mV 值,斜率受传递系数、电子数、反应级数和覆盖度影响。该斜率还受测试电位窗口影响。
欧姆压降来自电解液、隔膜、气泡层和电极接触。iR 补偿后,曲线更接近界面反应本身;补偿过量会制造异常弯曲。高电流密度下气泡覆盖会缩小有效面积,局部电阻与反应物补给一起改变曲线形状。
质子耦合电子转移怎样改变能垒?
许多电化学反应中,电子会和质子、吸附键变化在同一反应坐标上耦合。OER、ORR、CO2还原、氮氧化物还原和有机电合成中,电子转移常与质子迁移、吸附键断裂或新键生成耦合。若电子到达较快而质子供给慢,中间体会积累;若质子靠近而电子态密度不足,反应停在吸附前体或半还原状态。
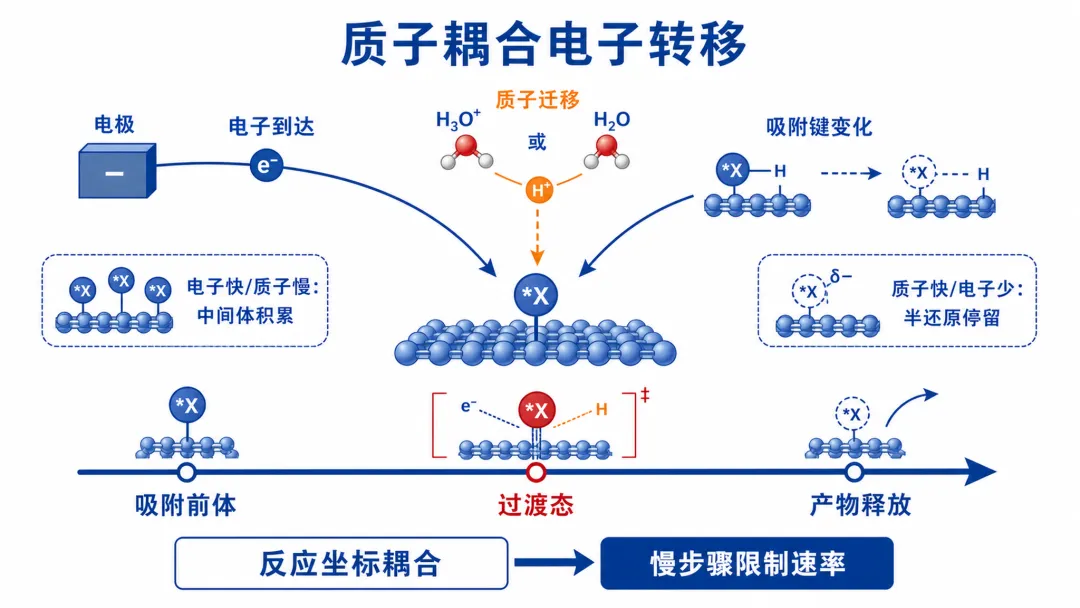
重组能描述溶剂壳、分子构型和表面键长为电子转移付出的结构调整。金属表面态密度高,电子供给较连续;分子催化剂具有离散轨道,电位要对准特定氧化还原能级。过电位降低能垒的幅度取决于过渡态沿电场方向移动的程度,H/D 同位素效应和 pH 斜率能区分质子迁移是否参与速率控制步骤。同位素实验常在相同电解液中比较。
吸附覆盖度会把过电位转换为表面组分变化。HER 中 *H 覆盖度随电位升高而增加;OER 中 *OH、*O、*OOH 的相对比例随电位移动;CO2还原中 *CO 覆盖度过高会占据铜表面台阶位。覆盖度变化会反过来改变 Tafel 斜率和表观反应级数。表面红外和原位 Raman 会记录覆盖度随电位改变。
哪些材料与条件会分流驱动力?
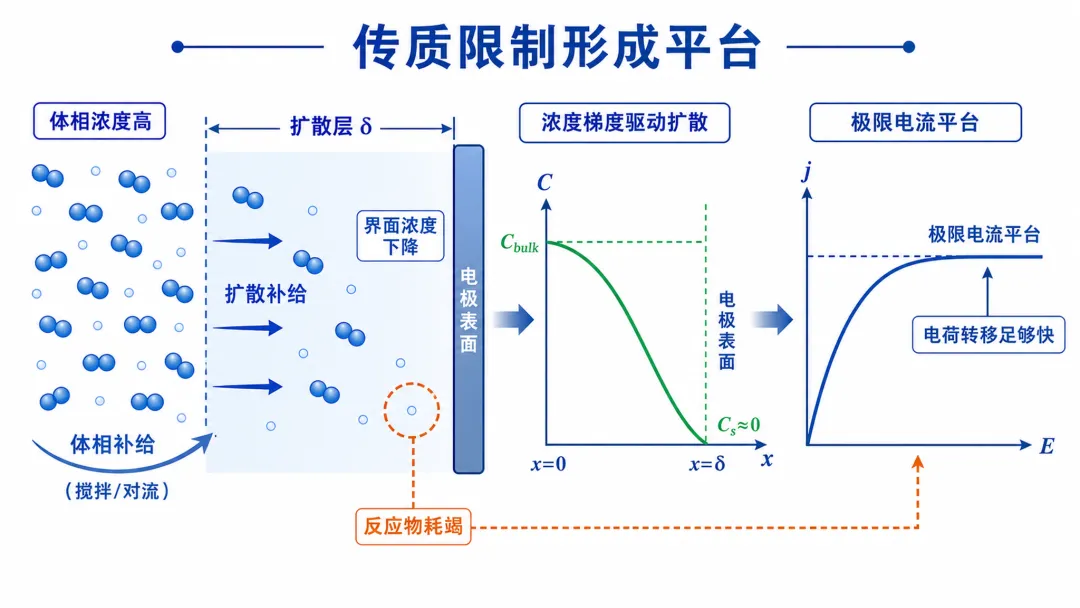
当电荷转移足够快,反应物从体相到表面的补给会成为电流上限。扩散由浓度梯度驱动,对流由搅拌、旋转圆盘或气泡脱附改变,迁移由电场作用于带电物种。高浓度支持电解质会屏蔽迁移项,使扩散和对流承担主要补给。扩散层变厚时,界面浓度下降,极限电流平台提前出现。
材料本身会把同一驱动力分配到不同路径。金属位点、氧空位、N 配位碳、双原子位点和晶界缺陷拥有不同 d 带位置、局域态密度和吸附几何。主反应与副反应争夺电子、质子和活性位,HER、CO 生成、甲酸盐生成或多碳偶联常在相近电位窗口内竞争。该分配取决于电位窗口和反应物浓度。
产物分流还受电位扫描方式和停留时长影响。恒电位测试给表面较长重排期,脉冲电位会让吸附中间体在高、低电位之间切换。脉冲频率、占空比和休止电位会改变表面覆盖度,目标产物电流与副反应电流会在各类时标上响应。
实验曲线怎样拆分驱动力来源?
极化曲线记录的是界面速率、欧姆压降、传质和气泡覆盖后的合成响应。iR 校正能剥离电解液电阻,RDE 改变扩散层厚度,EIS 分离电荷转移阻抗与低频传质响应,原位光谱追踪中间体覆盖度。同一过电位配合电流密度、法拉第效率、产物分布和表面态信号,才能区分能量是否流向目标反应。产物采样窗口覆盖对应电荷积分区间。
恒电流测试把电流固定,电位漂移会反映界面状态、反应物补给和气泡覆盖的缓慢变化;恒电位测试把电子化学势固定,电流衰减会反映活性位覆盖、浓度耗竭和表面重构。脉冲程序把高电位活化段和低电位释放段分隔开,产物谱会跟随占空比、休止电位和电极孔结构变化。
电化学反应的驱动力可写成一组连续变量:电极电位设定电子化学势,反应物活度确定平衡位置,界面电场改变溶剂和吸附态,过电位降低活化自由能,传质把反应物送到位点,材料电子结构决定产物路径。驱动力表现为界面上电子、离子、分子和吸附键的协同变化,并停留在特定电位、pH、浓度、温度和电极结构中。该组合决定电流密度、法拉第效率和产物谱。
免责声明:本网站所转载的文字、图片与视频资料版权归原创作者所有,如果涉及侵权,请第一时间联系本网删除。
官方微信
《腐蚀与防护网电子期刊》征订启事
- 投稿联系:编辑部
- 电话:010-62316606
- 邮箱:fsfhzy666@163.com
- 腐蚀与防护网官方QQ群:140808415
“海洋金属”——钛合金在舰船的
腐蚀与“海上丝绸之路”